ДНК-тест на наследственные заболевания новорождённого — и план на первый год

Тревожиться меньше — потому что знаете о ребёнке больше.

Все 38 заболеваний госскрининга с документом на руках и ещё 92 сверх, девять показателей крови, 324 гена. Кровь берут из пяточки дома; генетик и педиатр объясняют результат и дают план.

Полная программаДНК-тест, девять анализов и разбор генетика и педиатра71 273 ₽Выбрать полную программуТолько ДНК-тестГенетическое заключение без анализов и разбора39 900 ₽Выбрать ДНК-тест

Возможно, вам это знакомо

Кровь из пяточки взяли, ничего не сказали — и вы каждый вечер думаете, всё ли хорошо

В выписке стоит дата, когда взяли кровь, и всё. Это не забывчивость роддома — так устроен государственный скрининг: родителям сообщают только положительный результат, отрицательный не оформляется и на руки не выдаётся. Раз не позвонили — значит, ничего не нашли. Но документа об этом нет, списка из 38 заболеваний тоже, и остаётся тишина, которую вы толкуете как «всё хорошо» — каждый раз с оговоркой «наверное».

  • 01«Кровь из пяточки взяли, два месяца тишина. Наверное, всё хорошо. Но это „наверное“ я каждый вечер перепроверяю»
  • 02«Срыгнул — я в телефон. Пожелтел — я в телефон. Хочу знать точно, а не гадать по форумам в три ночи»
  • 03«В выписке одна строка с датой. Что проверяли, на какие болезни — мне так никто и не сказал»

Для спокойствия, которое держится на знании

Зачем это вам

Четыре вещи, ради которых родители делают ДНК-тест ребёнку, — и ни одна из них не «найти повод для тревоги».

  • Перестать толковать тишину

    Госскрининг сообщает семье только положительный результат; отрицательный не оформляется. Здесь по каждому из 38 заболеваний его списка — отдельная строка: проверено и не найдено или найдено, и что именно. Документ можно положить в карту ребёнка и показать любому врачу — и больше не додумывать, что означает молчание.

  • Узнать о ребёнке больше, чем скажет роддом

    Ещё 92 наследственных заболевания сверх госсписка по одному правилу: лечение или наблюдение начинается в первые месяцы и годы. И то, чего в госскрининге нет вовсе: 11 ранних особенностей — желтуха, атопия, астма, усвоение молока и глютена, железо, витамин D — и 5 позиций по лекарствам, для врача до первого назначения.

  • Увидеть не только ген, но и его работу

    Ген говорит, есть ли особенность; биохимия — работает ли она уже сейчас. Часть заболеваний видна только по гормону, часть — только по гену, поэтому результаты крови и ДНК-теста читают вместе. Девять показателей крови стоят рядом с 324 генами, а не вместо них — и вместе дают картину, а не повод для тревоги.

  • Уйти с планом на первый год, а не с файлом

    Генетик объясняет каждую находку и говорит, нужна ли подтверждающая диагностика и какая. Педиатр встраивает результат в первый год: кормление, прикорм, прививки, что наблюдать — и что можно не проверять. С планом на руках у каждого вопроса есть ответ или дата, когда его задать.

Как проходит полная программа

От заказа до плана — шесть шагов

Ниже — путь полной программы: ДНК-тест, биохимия, разбор генетика и педиатра и поддержка после консультаций.

Для вариантов без консультаций путь заканчивается лабораторным заключением в личном кабинете.

01

Выбираете вариант и заказываете онлайн

На странице доступны три варианта: ДНК-тест, тест с анализами и полная программа.

Если вам нужен не только результат исследования, но и личный план с поддержкой специалистов, выбираете полную программу и оформляете заказ на сайте.

02

Сдаёте ДНК-тест и анализы дома

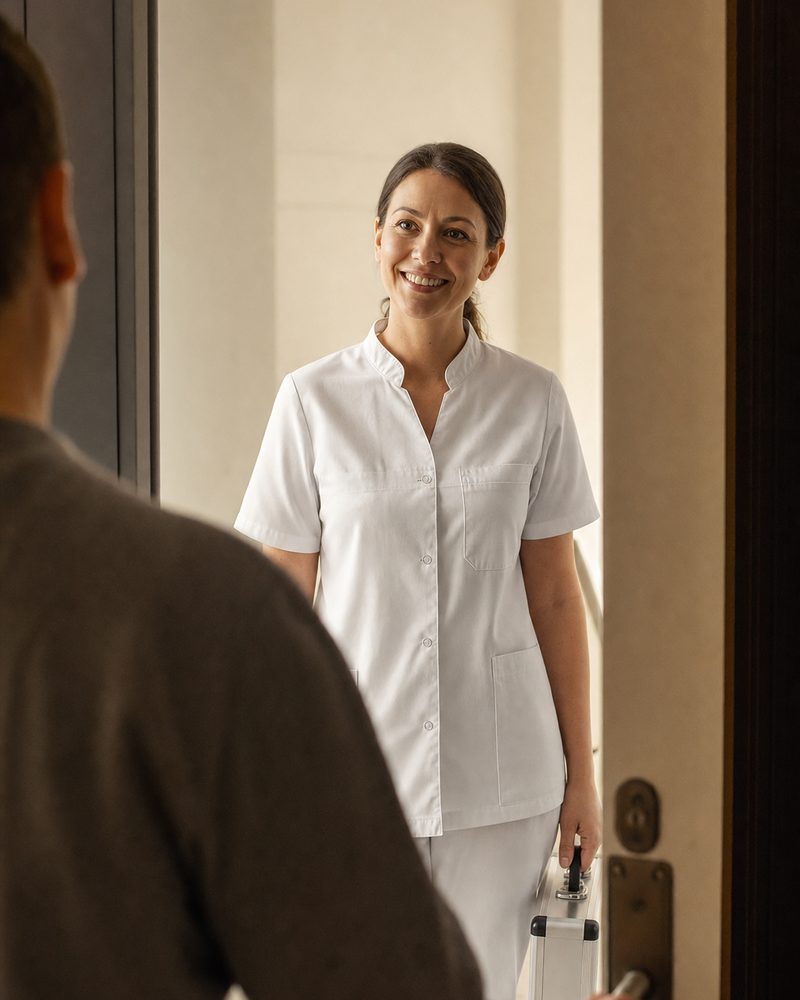
В удобное время к вам приезжает медсестра и берёт у ребёнка кровь из пяточки — сразу и на ДНК-тест, и на девять биохимических показателей; профиль аминокислот и ацилкарнитинов — сухая капля на карте.

Ехать с ребёнком в лабораторию не нужно: один визит, один забор.

03

Лаборатория выполняет исследования

Лаборатория читает панель из 324 генов методом NGS, считает число копий SMN1 и определяет из крови девять показателей: ТТГ и Т4 свободный, 17-ОН-прогестерон, профиль аминокислот и ацилкарнитинов, TREC и KREC, активность биотинидазы, аммиак, калий, натрий и хлор, клинический анализ крови.

Генетические результаты и показатели крови объединяются для последующего разбора специалистами.

04

Проходите консультации с генетиком и педиатром

Генетик объясняет каждую находку: носительство это или основание для подтверждающей диагностики, и что это значит для семьи; педиатр встраивает результат в первый год — кормление, прививки, наблюдение. Заключение врач разбирает вместе с вами — в видео, аудио или переписке — и отвечает на вопросы после.

Шпанькова Елена ИвановнаТерапевт-генетик24:10
Видеозвонок
Вопросы после биохимииЛазарева Анна ВладимировнаТерапевт-генетик08:05
Аудиозвонок
был(а) недавно

Добрый вечер. В заключении по гену CFTR написано «носительство». Это муковисцидоз?

Нет. Носительство — это одна изменённая копия гена из двух; вторая работает, и одна изменённая копия муковисцидоза не вызывает: по этому заболеванию ребёнок здоров. По остальным 129 заболеваниям — «проверено, не найдено», биохимия в норме.

Что действительно важно: вариант ребёнку достался от одного из вас. Перед следующей беременностью имеет смысл проверить второго родителя — я записала это в план.

а желтуха, которая до двух месяцев не проходила, — это связано?

Нет, это отдельная находка: у ребёнка две копии особенности гена UGT1A1, при которой билирубин выводится медленнее. Затяжная желтуха этим и объясняется, печень ни при чём. Педиатр записал, какие лекарства при этом обсуждать заранее.

Спасибо. Впервые на руках бумага, где написано, что именно проверили

Переписка
05

Внедряете изменения с поддержкой специалистов

После консультаций у вас остаётся один план дальнейших действий:

  • что значит каждая находка — и что из этого носительство, а что повод для подтверждения
  • какая подтверждающая диагностика положена и куда с ней идти, если она нужна
  • что наблюдать в первый год: кормление, прикорм, прививки, температура
  • какие анализы повторить и когда — и что можно не проверять
  • что сказать участковому педиатру и что имеет смысл знать семье

Специалисты остаются на связи и отвечают на вопросы по ходу внедрения.

06

Что изменится после ДНК-теста

Сам по себе результат ДНК-теста не меняет здоровье ребёнка. Изменения начинаются после того, как вы понимаете результат и получаете план на первый год.

«Кровь взяли, результата нет — и мы не знаем, что это молчание значит»Заключение по 146 пунктам: по каждому заболеванию — проверено и не найдено или найдено, и что это значит
«Каждое срыгивание и каждая сыпь — повод открыть телефон в три ночи»Вы знаете, к чему ребёнок склонен — желтуха, атопия, усвоение молока, железо, — и что из этого просто особенность
«Педиатр говорит, что всё хорошо, и мы не знаем, о чём его спросить»План на первый год: что наблюдать, что сдать и когда, что можно не проверять — и что показать участковому
«Мы носители, а что досталось ребёнку — никто не сказал»Прямой ответ по тем же генам у ребёнка — и что это значит для братьев и сестёр, будущих и уже родившихся

Кому это подходит

Честно: кому нужно, а кому нет

Да, если

  • Ребёнку до года, из роддома вы принесли только дату забора крови — и вы устали толковать тишину как «наверное, всё хорошо».
  • Вы хотите знать о ребёнке больше, чем 38 заболеваний госскрининга: ещё 92 наследственных, ранние особенности, лекарства — и врача, который объяснит каждый пункт.
  • Вы сдавали ДНК-тест на носительство до беременности или знаете о носительстве в семье и хотите узнать, что досталось ребёнку.
  • У родных было наследственное заболевание, и вы хотите не гадать по семейной истории, а проверить конкретные гены у ребёнка — и опираться на данные, а не на семейные догадки.
  • Вы хотите прийти к участковому педиатру с данными — генетикой, биохимией и планом от врачей, — а не со списком вопросов из ночных форумов.

Скорее нет, если

  • У ребёнка уже есть диагноз или симптомы, с которыми вы наблюдаетесь. Путь здесь — через лечащего врача, а не через сайт: обследование по клиническим рекомендациям назначается очно, и в этой ситуации оно быстрее и точнее.
  • Государственный скрининг ещё не сделан или вы хотите заменить его этим ДНК-тестом. Скрининг в роддоме обязателен, бесплатен и берётся в первые дни — этот ДНК-тест его дополняет, а не заменяет.
  • Ребёнок родился раньше срока, и ему меньше недели. Биохимический профиль у недоношенных берётся по правилам лаборатории — не ранее седьмых суток, гормоны читаются с поправкой на срок; генетик скажет, когда именно сдавать.
  • Вы ждёте гарантий здоровья ребёнка. Панель отвечает за 130 конкретных наследственных заболеваний; гарантий не даёт ни один тест, и обещать их было бы неправдой. Спокойствие здесь — от знания границ проверенного, а не от обещания.
  • Вы хотите узнать о ребёнке «всё сразу»: темперамент, спорт, взрослые болезни. Панель для детей собрана только из того, с чем можно что-то сделать в первые годы, — взрослых и поздних заболеваний в ней нет намеренно.

ДНК-тест для ребёнка от рождения до года. Согласие даёт родитель, результат сообщается родителям. Государственный скрининг остаётся обязательным — этот ДНК-тест его дополняет: даёт документ там, где госскрининг молчит.

Доказательства

Исследование, которому можно доверять

  • Лицензированная лаборатория

    Исследование выполняется в собственной медицинской лаборатории Genotek в Москве. Лицензия № Л041-01137-77/00322996, выдана Департаментом здравоохранения Москвы, бессрочно.

  • Панель читается методом NGS

    Не экспресс-проверка нескольких частых вариантов, а чтение панели из 324 генов методом NGS с определением числа копий SMN1 — на реагентах и оборудовании, зарегистрированных как медицинские изделия.

  • Интерпретация по клиническим рекомендациям

    Наследственные находки оцениваются по международным критериям ACMG/AMP и сверяются с базами ClinVar и ClinGen. Перечень заболеваний государственного скрининга взят из приказа Минздрава № 274н в редакции № 745н; подтверждающая диагностика и наблюдение — по клиническим рекомендациям Минздрава: «Кистозный фиброз», «Классическая фенилкетонурия», «Проксимальная спинальная мышечная атрофия 5q», «Галактоземия», «Врождённая дисфункция коры надпочечников», «Врождённый гипотиреоз у детей».

    Клинические рекомендации
  • Опыт команды

    Genotek работает с 2010 года, в компании более 125 сотрудников, из них 5 докторов и 9 кандидатов наук. Сертификат системы качества ISO 9001:2015.

Состав исследования

Что именно измеряет ДНК-тест

Три части одного исследования: наследственные особенности, гены, которые их определяют, и лабораторные показатели, которые говорят о состоянии сегодня.

Какие признаки будут в отчёте

Когда кровь у ребёнка взяли, а результата нам не дали, я хочу знать, что именно проверено, — по каждому заболеванию отдельной строкой.

Единичные изменения в генах: 130 заболеваний с началом в первые годы жизни — все 38 из государственного скрининга и 92 сверх него. По каждому в заключении отдельная строка: проверено и не найдено — или найдено, и что именно. Ниже — по группам.

  • Обмен аминокислотОрганизм не умеет перерабатывать одну из аминокислот белка — фенилаланин при фенилкетонурии, лейцин при болезни «кленового сиропа», тирозин при тирозинемии — или выводить аммиак, который остаётся после переработки белка, при нарушениях цикла мочевины. Ребёнок рождается здоровым, а вещество накапливается с первых кормлений. Раннее выявление даёт лечебную смесь, диету или лекарство с первых недель — и развитие сохраняется. 12 заболеваний: девять из госпрограммы, включая дефицит AADC, добавленный в неё в 2026 году, и три сверх — проксимальные нарушения цикла мочевины (OTC, CPS1, NAGS), аргининосукциновая ацидурия и дефицит креатина (GAMT, AGAT), которых в государственной программе нет.
  • Органические кислоты и витаминыПромежуточные продукты обмена белка не выводятся и закисляют кровь — врачи называют это ацидурией. Проявляется чаще при инфекции или перерыве в еде. Лечение по форме: диета, карнитин, витамин B12, биотин. Формы метилмалоновой ацидемии биохимически неотличимы, различает их только ген — а от формы зависит, поможет ли B12. Сюда же — дефицит биотинидазы: обычный биотин, начатый до симптомов, даёт полностью обычное развитие. 16 заболеваний: тринадцать из госпрограммы и три сверх — дефицит SCOT, дефицит транскобаламина II и наследственная мальабсорбция фолатов, где лечение — тоже витамин.
  • Энергия и запасы: жиры, сахара, гликогенОрганизм не умеет брать энергию из жиров или запасённого гликогена, когда закончилась глюкоза, — при долгом перерыве между кормлениями или во время болезни; либо не умеет перерабатывать сахар молока или фруктов; либо запасы не расходуются, а копятся в сердце, мышцах, печени и нервной системе. Для первых профилактика простая: не допускать длительного голода и иметь письменный план на случай инфекции. Для болезней накопления — Помпе, мукополисахаридоза I, Краббе, дефицита кислой липазы — есть ферментная терапия или трансплантация, и они работают тем лучше, чем раньше начаты. 22 заболевания: одиннадцать из госпрограммы, включая самое частое — дефицит MCAD (ген ACADM), галактоземию и X-сцепленную адренолейкодистрофию, добавленную в скрининг в 2026 году; одиннадцать сверх — непереносимость фруктозы, гликогенозы, болезни накопления.
  • Гормоны: щитовидная железа, надпочечники, сахар кровиВрождённый гипотиреоз и адреногенитальный синдром: здесь диагноз ставят по гормонам — ТТГ и 17-ОН-прогестерону, — а ген подтверждает и уточняет форму. Лечение — заместительные гормоны с первых недель. Большинство случаев гипотиреоза не наследственные, поэтому без биохимии эту группу не закрыть: гормоны входят в состав обязательно. Сверх госпрограммы — редкие формы надпочечниковой недостаточности, врождённый гиперинсулинизм и неонатальный диабет (сахар крови слишком низкий или слишком высокий с первых дней), нарушения обмена кальция и соли. 8 заболеваний, 33 гена; два из госпрограммы.
  • Иммунитет и кровьТяжёлые врождённые иммунодефициты, семейный гемофагоцитарный лимфогистиоцитоз, хроническая гранулематозная болезнь, тяжёлая врождённая нейтропения: дети рождаются внешне здоровыми, но иммунитет не защищает. Раннее выявление меняет план прививок (живые вакцины откладывают), даёт профилактику и при необходимости трансплантацию до первой тяжёлой инфекции. Рядом — кровь: гемофилия, серповидноклеточная анемия и талассемии, дефицит G6PD, наследственный сфероцитоз, болезнь Виллебранда. У каждой — простое действие в первые месяцы: пометка в карте перед уколами и прививками, список лекарств, которых избегать, контроль гемоглобина. 18 заболеваний, 66 генов: группа иммунодефицитов из госпрограммы (25 генов — то, что ищут анализом TREC и KREC) и 17 сверх, в том числе восемь иммунодефицитов, которые TREC и KREC, как правило, не видят.
  • Нервы, мышцы, зрение и слухСпинальная мышечная атрофия и мышечная дистрофия Дюшенна; эпилепсии первого года, у части которых лечение — витамин или диета: пиридоксин-зависимая, дефицит GLUT1, биотин-тиамин-зависимая; ДОФА-зависимая дистония, которую годами принимают за ДЦП, а лечит одна таблетка; наследственная тугоухость, ранняя катаракта и глаукома, дистрофия сетчатки RPE65, для которой существует генная терапия. Для СМА лечение существует и работает тем лучше, чем раньше начато — до первых симптомов; панель поэтому считает число копий гена SMN1, а не только читает его. 23 заболевания, 59 генов; из госпрограммы — СМА, остальные 22 — сверх.
  • Лёгкие, сердце, печень, почки, кости и кожаМуковисцидоз — из госпрограммы: там его ищут по белку поджелудочной железы, здесь читается сам ген CFTR, и от конкретных вариантов зависит, подойдут ли современные таргетные лекарства. Сверх программы — болезнь Вильсона и семейная гиперхолестеринемия, синдром удлинённого QT и злокачественная гипертермия (пометка в карте «перед наркозом»), холестазы первых месяцев и синдром Алажиля, синдром Барттера и наследственные болезни почек, несовершенный остеогенез, ахондроплазия и гипофосфатазия, буллёзный эпидермолиз и ихтиоз. У каждого — конкретное действие: диета, лекарство, осмотр специалиста, предупреждение анестезиологу. 23 заболевания, 69 генов; один из госпрограммы.
  • Опухоли детского возрастаРедкие наследственные синдромы, при которых опухоль может возникнуть в первые годы жизни: ретинобластома, опухоль Вильмса, нейробластома, синдром Ли — Фраумени, туберозный склероз. Включены не для тревоги, а потому что для каждого есть протокол наблюдения с рождения — осмотр глазного дна, УЗИ живота раз в несколько месяцев, — при котором опухоль находят на стадии, когда её лечат. Взрослых онкологических синдромов в панели нет намеренно. 8 заболеваний, 12 генов, все сверх госпрограммы.

То, что проявляется в первые месяцы и годы и складывается из распространённых вариантов или одного гена: желтуха, атопия, усвоение молока и глютена, железо, витамин D. Это особенности, а не диагнозы — фон, на котором педиатр строит первый год.

  • Желтуха новорождённых: особенность обмена билирубина (синдром Жильбера)Затяжная желтуха у части детей объясняется не печенью, а особенностью фермента UGT1A1; знание этого снимает лишние обследования и важно при назначении лекарств.
  • Атопия — общая склонность к аллергическим реакциямПоказывает, насколько легко иммунная система формирует аллергический ответ; при высокой склонности педиатр иначе строит введение прикорма и уход за кожей.
  • Атопический дерматит — наследственная частьСамая частая кожная проблема первого года; наследственная часть подсказывает, стоит ли начинать уход за кожей заранее.
  • Астма — наследственная частьНаследственная склонность к астме помогает педиатру не пропустить повторяющиеся обструкции и раньше направить к пульмонологу.
  • Аллергический ринит — наследственная частьЧасть «вечных соплей» у детей — аллергия; наследственная склонность подсказывает, когда искать причину не в инфекциях.
  • Аллергическая сенсибилизацияНасколько легко формируются антитела к пищевым и бытовым аллергенам — помогает решить, нужна ли проба на IgE.
  • Предрасположенность к целиакии (HLA-DQ2/DQ8)Отсутствие гаплотипов практически исключает целиакию на всю жизнь; наличие — повод следить за реакцией на глютен после введения прикорма.
  • Лактазная недостаточность взрослого типа (MCM6) — на перспективуУ младенцев лактаза работает у всех; ген показывает, снизится ли она с возрастом — чтобы позже не искать причину «плохо после молока».
  • Дефицит железа — наследственная часть усвоенияЧасть детей усваивает железо хуже; это меняет сроки контроля ферритина на первом году.
  • Дефицит витамина D — наследственная частьПоказывает, как ребёнок запасает и активирует витамин D — важно для дозы профилактики.
  • Близорукость — наследственная частьНаследственная склонность к близорукости — повод раньше показать ребёнка офтальмологу.

Как организм ребёнка обходится с препаратом: подойдёт ли лекарство, с какой дозы врачу разумнее начинать и чего не назначать вовсе — до первого назначения.

  • Аминогликозиды и слух (митохондриальный вариант m.1555A>G)Один вариант делает обычную дозу гентамицина или амикацина причиной необратимой глухоты; в отделениях новорождённых эти антибиотики — стандарт, и знать это нужно до первого укола.
  • Кодеин, трамадол, ондансетрон (CYP2D6)Скорость переработки определяет, подействует ли препарат и не даст ли передозировку при обычной дозе.
  • Ибупрофен и другие НПВС (CYP2C9)Медленная переработка повышает концентрацию самого частого детского жаропонижающего.
  • Тиопурины (TPMT, NUDT15)Если когда-нибудь понадобится азатиоприн или меркаптопурин — доза при некоторых генотипах отличается в разы.
  • Лекарства при дефиците Г6ФДСписок препаратов, которые нельзя при дефиците Г6ФД, — от части антибиотиков до жаропонижающих; связка с разделом «Г6ФД» панели.

Какие гены читает ДНК-тест

Панель охватывает 324 гена: по каждому читается кодирующая часть целиком, число копий SMN1 считается отдельно. Ниже — гены наследственных форм по группам заболеваний с подписью, за что отвечает каждый, затем полигенные шкалы ранних особенностей и гены лекарств.

кодирующая часть каждого гена читается целиком; число копий SMN1 определяется отдельно

Обмен аминокислот

  • PAHфермент, перерабатывающий фенилаланин из белка пищи. Патогенные варианты — изменения, которые ломают работу гена, — в обеих копиях дают фенилкетонурию; при одной изменённой копии ребёнок — здоровый носитель. Именно это заболевание первым попало в «пяточку»; отрицательный результат по нему, как и по остальным, родителям не выдаётся.
  • PTSдефицит синтеза биоптерина
  • GCH1дефицит синтеза биоптерина; ДОФА-зависимая дистония
  • QDPRдефицит реактивации биоптерина
  • PCBD1дефицит реактивации биоптерина
  • FAHтирозинемия, тип I
  • DDCдефицит декарбоксилазы ароматических L-аминокислот
  • BCKDHAболезнь с запахом кленового сиропа мочи
  • BCKDHBболезнь с запахом кленового сиропа мочи
  • DBTболезнь с запахом кленового сиропа мочи
  • CBSгомоцистинурия
  • ASS1цитруллинемия, тип I
  • ARG1аргиназная недостаточность
  • OTCфермент цикла мочевины, выводящего аммиак. Дефицита OTC нет в списке государственного скрининга, и по стандартному профилю из пяточки он надёжно не определяется; ген лежит на X-хромосоме, и у мальчиков заболевание проявляется в первые дни. Аммиак в составе биохимии — первый сигнал, ген — ответ; лечение — диета и лекарства, связывающие азот.
  • CPS1проксимальные нарушения цикла мочевины: дефицит орнитинтранскарбамилазы, карбамоилфосфатсинтетазы 1, N-ацетилглутаматсинтазы
  • NAGSпроксимальные нарушения цикла мочевины: дефицит орнитинтранскарбамилазы, карбамоилфосфатсинтетазы 1, N-ацетилглутаматсинтазы
  • GAMTдефицит гуанидиноацетат-метилтрансферазы и дефицит AGAT
  • GATMдефицит гуанидиноацетат-метилтрансферазы и дефицит AGAT
  • ASLаргининосукциновая ацидурия

Органические кислоты и витамины

  • PCCAпропионовая ацидемия
  • PCCBпропионовая ацидемия
  • MMUTметилмалоновая ацидемия
  • MMAAметилмалоновая ацидемия
  • MMABметилмалоновая ацидемия
  • MMACHCметилмалоновая ацидемия
  • MMADHCметилмалоновая ацидемия
  • MCEEметилмалоновая ацидемия
  • IVDизовалериановая ацидемия
  • HMGCL3-гидрокси-3-метилглутаровая недостаточность
  • GCDHглутаровая ацидемия, тип I
  • ACAT1бета-кетотиолазная недостаточность
  • HLCSнедостаточность синтетазы голокарбоксилаз
  • BTDфермент биотинидаза, возвращающий витамин биотин в оборот. При глубоком дефиците со второго–пятого месяца страдают кожа, слух, зрение и нервная система — а обычный биотин в таблетках, начатый до симптомов, даёт полностью обычное развитие. Активность фермента в составе биохимии подтверждает то, что показал ген.
  • OXCT1дефицит сукцинил-КоА:3-кетоацид-КоА-трансферазы
  • TCN2дефицит транскобаламина II
  • SLC46A1наследственная мальабсорбция фолатов

Энергия и запасы: жиры, сахара, гликоген

  • GALTфермент, перерабатывающий галактозу из молока. При двух изменённых копиях молочное вскармливание с первых дней вредит печени; смесь без лактозы и галактозы снимает проблему. Среди доступных нам розничных анализов активности этого фермента нет, поэтому здесь документ по галактоземии опирается на ген.
  • GALK1галактоземия
  • GALEгалактоземия
  • ETFAглутаровая ацидемия, тип II
  • ETFBглутаровая ацидемия, тип II
  • ETFDHглутаровая ацидемия, тип II
  • SLC22A5первичная карнитиновая недостаточность
  • ACADMфермент окисления жирных кислот средней длины (MCAD). Самая частая наследственная особенность этой группы: организм не умеет брать энергию из жиров, когда закончилась глюкоза — при долгом перерыве в еде или инфекции. Профилактика простая: не голодать и иметь письменный план на случай болезни.
  • HADHAдлинноцепочечная 3-OH-ацил-КоА дегидрогеназная недостаточность; недостаточность митохондриального трифункционального белка
  • ACADVLочень длинноцепочечная ацил-КоА дегидрогеназная недостаточность
  • HADHBнедостаточность митохондриального трифункционального белка
  • CPT1Aнедостаточность карнитин-пальмитоилтрансферазы, тип I
  • CPT2недостаточность карнитин-пальмитоилтрансферазы, тип II
  • SLC25A20недостаточность карнитин-ацилкарнитинтранслоказы
  • ABCD1X-сцепленная адренолейкодистрофия
  • GAAфермент, расщепляющий гликоген в клетках. При болезни Помпе он не работает, и гликоген накапливается в сердце и мышцах в первые месяцы; ферментная терапия, начатая до симптомов, сохраняет сердце.
  • IDUAмукополисахаридоз I типа
  • GALCболезнь Краббе
  • LIPAдефицит лизосомной кислой липазы
  • SMPD1дефицит кислой сфингомиелиназы
  • ALDOBнаследственная непереносимость фруктозы
  • G6PC1гликогеноз I типа
  • SLC37A4гликогеноз I типа
  • AGLгликогеноз III типа
  • PYGLгликогенозы VI и IX типов
  • PHKA2гликогенозы VI и IX типов
  • PHKBгликогенозы VI и IX типов
  • PHKG2гликогенозы VI и IX типов
  • FBP1дефицит фруктозо-1,6-бисфосфатазы
  • PCдефицит пируваткарбоксилазы

Гормоны: щитовидная железа, надпочечники, сахар крови

  • TSHRврождённый гипотиреоз
  • PAX8врождённый гипотиреоз
  • NKX2-1врождённый гипотиреоз
  • FOXE1врождённый гипотиреоз
  • TPOврождённый гипотиреоз
  • TGврождённый гипотиреоз
  • DUOX2врождённый гипотиреоз
  • DUOXA2врождённый гипотиреоз
  • SLC5A5врождённый гипотиреоз
  • SLC26A4врождённый гипотиреоз; аудиторная нейропатия OTOF и тугоухость SLC26A4
  • IYDврождённый гипотиреоз
  • CYP21A2фермент надпочечников. Изменения дают адреногенитальный синдром: надпочечники не вырабатывают достаточно кортизола и теряют соль. Диагноз ставится по 17-ОН-прогестерону, ген подтверждает и уточняет форму, электролиты показывают, теряется ли соль уже сейчас; лечение — заместительные гормоны.
  • NR0B1врождённая гипоплазия надпочечников и семейная глюкокортикоидная недостаточность
  • MC2Rврождённая гипоплазия надпочечников и семейная глюкокортикоидная недостаточность
  • MRAPврождённая гипоплазия надпочечников и семейная глюкокортикоидная недостаточность
  • ABCC8врождённый гиперинсулинизм; неонатальный сахарный диабет
  • KCNJ11врождённый гиперинсулинизм; неонатальный сахарный диабет
  • GLUD1врождённый гиперинсулинизм
  • GCKврождённый гиперинсулинизм; неонатальный сахарный диабет
  • HADHврождённый гиперинсулинизм
  • INSнеонатальный сахарный диабет
  • PTHсемейный изолированный гипопаратиреоз и аутосомно-доминантная гипокальциемия
  • GCM2семейный изолированный гипопаратиреоз и аутосомно-доминантная гипокальциемия
  • CASRсемейный изолированный гипопаратиреоз и аутосомно-доминантная гипокальциемия
  • GNA11семейный изолированный гипопаратиреоз и аутосомно-доминантная гипокальциемия
  • NR3C2псевдогипоальдостеронизм, тип 1
  • SCNN1Aпсевдогипоальдостеронизм, тип 1
  • SCNN1Bпсевдогипоальдостеронизм, тип 1
  • SCNN1Gпсевдогипоальдостеронизм, тип 1
  • CYP11B1врождённая дисфункция коры надпочечников, редкие формы: дефицит 11β-гидроксилазы, дефицит 3β-гидроксистероиддегидрогеназы, липоидная гиперплазия
  • HSD3B2врождённая дисфункция коры надпочечников, редкие формы: дефицит 11β-гидроксилазы, дефицит 3β-гидроксистероиддегидрогеназы, липоидная гиперплазия
  • STARврождённая дисфункция коры надпочечников, редкие формы: дефицит 11β-гидроксилазы, дефицит 3β-гидроксистероиддегидрогеназы, липоидная гиперплазия
  • CYP11A1врождённая дисфункция коры надпочечников, редкие формы: дефицит 11β-гидроксилазы, дефицит 3β-гидроксистероиддегидрогеназы, липоидная гиперплазия

Иммунитет и кровь

  • IL2RGсамая частая причина тяжёлого комбинированного иммунодефицита у мальчиков. Ребёнок рождается внешне здоровым, но иммунитет не защищает; знание до первой инфекции меняет план прививок и даёт время на трансплантацию. TREC и KREC в составе биохимии показывают, вырабатываются ли лимфоциты уже сейчас.
  • JAK3первичные иммунодефициты
  • IL7Rпервичные иммунодефициты
  • ADAпервичные иммунодефициты
  • RAG1первичные иммунодефициты
  • RAG2первичные иммунодефициты
  • DCLRE1Cпервичные иммунодефициты
  • LIG4первичные иммунодефициты
  • NHEJ1первичные иммунодефициты
  • PNPпервичные иммунодефициты
  • AK2первичные иммунодефициты
  • PTPRCпервичные иммунодефициты
  • CD3Dпервичные иммунодефициты
  • CD3Eпервичные иммунодефициты
  • CD247первичные иммунодефициты
  • CORO1Aпервичные иммунодефициты
  • ATMпервичные иммунодефициты
  • NBNпервичные иммунодефициты
  • TBX1первичные иммунодефициты
  • BTKпервичные иммунодефициты
  • IGHMпервичные иммунодефициты
  • CD79Aпервичные иммунодефициты
  • CD79Bпервичные иммунодефициты
  • IGLL1первичные иммунодефициты
  • BLNKпервичные иммунодефициты
  • G6PDдефицит глюкозо-6-фосфатдегидрогеназы; лекарства при дефиците Г6ФД
  • HBBсерповидноклеточная анемия; талассемии
  • HBA1талассемии
  • HBA2талассемии
  • F8гемофилия A и B
  • F9гемофилия A и B
  • PRF1семейный гемофагоцитарный лимфогистиоцитоз
  • UNC13Dсемейный гемофагоцитарный лимфогистиоцитоз
  • STX11семейный гемофагоцитарный лимфогистиоцитоз
  • STXBP2семейный гемофагоцитарный лимфогистиоцитоз
  • CYBBхроническая гранулематозная болезнь
  • NCF2хроническая гранулематозная болезнь
  • WASсиндром Вискотта — Олдрича
  • ELANEтяжёлая врождённая нейтропения
  • HAX1тяжёлая врождённая нейтропения
  • G6PC3тяжёлая врождённая нейтропения
  • JAGN1тяжёлая врождённая нейтропения
  • FOXP3синдром IPEX
  • ITGB2дефицит адгезии лейкоцитов, тип I
  • CD40LGX-сцепленный гипер-IgM-синдром
  • IFNGR1менделевская восприимчивость к микобактериальным инфекциям
  • IFNGR2менделевская восприимчивость к микобактериальным инфекциям
  • IL12RB1менделевская восприимчивость к микобактериальным инфекциям
  • IL12Bменделевская восприимчивость к микобактериальным инфекциям
  • VWFболезнь Виллебранда, тип 3
  • F7наследственный дефицит факторов свёртывания VII и X
  • F10наследственный дефицит факторов свёртывания VII и X
  • ANK1наследственный сфероцитоз
  • SPTBнаследственный сфероцитоз
  • SLC4A1наследственный сфероцитоз; наследственный дистальный почечный канальцевый ацидоз
  • SPTA1наследственный сфероцитоз
  • EPB42наследственный сфероцитоз
  • RPS19анемия Даймонда — Блэкфана
  • RPL5анемия Даймонда — Блэкфана
  • RPL11анемия Даймонда — Блэкфана
  • RPS26анемия Даймонда — Блэкфана
  • RPL35Aанемия Даймонда — Блэкфана
  • RPS10анемия Даймонда — Блэкфана
  • RPS24анемия Даймонда — Блэкфана
  • RPS17анемия Даймонда — Блэкфана
  • PKLRдефицит пируваткиназы эритроцитов

Нервы, мышцы, зрение и слух

  • SMN1ген выживания мотонейронов. Чаще всего заболевание вызывает не замена буквы, а отсутствие копий гена — поэтому панель считает число копий SMN1, а не только читает его. Лечение спинальной мышечной атрофии существует и работает тем лучше, чем раньше начато.
  • MOCS1дефицит молибденового кофактора, тип A
  • ALDH7A1пиридоксин-зависимая эпилепсия и дефицит пиридоксин-5'-фосфат-оксидазы
  • PNPOпиридоксин-зависимая эпилепсия и дефицит пиридоксин-5'-фосфат-оксидазы
  • SLC2A1дефицит транспортёра глюкозы 1 типа
  • ATP7Aболезнь Менкеса
  • GJB2несиндромальная нейросенсорная тугоухость DFNB1
  • GJB6несиндромальная нейросенсорная тугоухость DFNB1
  • OTOFаудиторная нейропатия OTOF и тугоухость SLC26A4
  • SLC26A4врождённый гипотиреоз; аудиторная нейропатия OTOF и тугоухость SLC26A4
  • RPE65RPE65-ассоциированная дистрофия сетчатки
  • DMDмышечная дистрофия Дюшенна
  • GCH1дефицит синтеза биоптерина; ДОФА-зависимая дистония
  • PEX1синдром Цельвегера и болезни его спектра
  • PEX2синдром Цельвегера и болезни его спектра
  • PEX3синдром Цельвегера и болезни его спектра
  • PEX5синдром Цельвегера и болезни его спектра
  • PEX6синдром Цельвегера и болезни его спектра
  • PEX10синдром Цельвегера и болезни его спектра
  • PEX11Bсиндром Цельвегера и болезни его спектра
  • PEX12синдром Цельвегера и болезни его спектра
  • PEX13синдром Цельвегера и болезни его спектра
  • PEX14синдром Цельвегера и болезни его спектра
  • PEX16синдром Цельвегера и болезни его спектра
  • PEX19синдром Цельвегера и болезни его спектра
  • PEX26синдром Цельвегера и болезни его спектра
  • TK2дефицит тимидинкиназы 2
  • SLC19A3биотин-тиамин-зависимая болезнь базальных ганглиев
  • FOLR1церебральный дефицит фолатов, связанный с FOLR1
  • SCN1Aсиндром Драве
  • KCNQ2KCNQ2/KCNQ3-ассоциированная неонатальная эпилепсия
  • KCNQ3KCNQ2/KCNQ3-ассоциированная неонатальная эпилепсия
  • PHGDHнарушения биосинтеза серина
  • PSAT1нарушения биосинтеза серина
  • PSPHнарушения биосинтеза серина
  • GLRA1наследственная гиперэкплексия
  • SLC6A5наследственная гиперэкплексия
  • GLRBнаследственная гиперэкплексия
  • LAMA2врождённая мышечная дистрофия, связанная с LAMA2
  • CRYAAврождённая несиндромальная катаракта
  • CRYABврождённая несиндромальная катаракта
  • CRYBB2врождённая несиндромальная катаракта
  • CRYGDврождённая несиндромальная катаракта
  • GJA8врождённая несиндромальная катаракта
  • GJA3врождённая несиндромальная катаракта
  • CYP1B1первичная врождённая глаукома
  • LTBP2первичная врождённая глаукома
  • MYO7Aсиндром Ашера
  • CDH23синдром Ашера
  • PCDH15синдром Ашера
  • USH1Cсиндром Ашера
  • USH1Gсиндром Ашера
  • USH2Aсиндром Ашера
  • ADGRV1синдром Ашера
  • WHRNсиндром Ашера
  • TYRглазокожный альбинизм
  • OCA2глазокожный альбинизм
  • TYRP1глазокожный альбинизм
  • SLC45A2глазокожный альбинизм

Лёгкие, сердце, печень, почки, кости и кожа

  • CFTRбелок-канал, регулирующий соль и воду в слизи. Изменения в обеих копиях — муковисцидоз; от конкретных вариантов зависит, подойдут ли современные таргетные лекарства. Госскрининг здесь измеряет белок поджелудочной железы — иммунореактивный трипсиноген (ИРТ), панель читает сам ген; розничного анализа ИРТ нет, так что документ по муковисцидозу опирается на ген.
  • ATP7Bбелок, выводящий медь из печени. Две изменённые копии — болезнь Вильсона; медь накапливается годами, первые проявления обычно после трёх–пяти лет. Ранний диагноз позволяет начать лечение цинком до симптомов и держать болезнь под контролем.
  • LDLRсемейная гиперхолестеринемия
  • APOBсемейная гиперхолестеринемия
  • PCSK9семейная гиперхолестеринемия
  • ALPLгипофосфатазия
  • KCNQ1синдром удлинённого QT
  • KCNH2синдром удлинённого QT
  • SCN5Aсиндром удлинённого QT
  • CALM1синдром удлинённого QT
  • CALM2синдром удлинённого QT
  • CALM3синдром удлинённого QT
  • RYR1злокачественная гипертермия
  • CACNA1Sзлокачественная гипертермия
  • ATP8B1прогрессирующий семейный внутрипечёночный холестаз, типы 1–3
  • ABCB11прогрессирующий семейный внутрипечёночный холестаз, типы 1–3
  • ABCB4прогрессирующий семейный внутрипечёночный холестаз, типы 1–3
  • JAG1синдром Алажиля
  • NOTCH2синдром Алажиля
  • SLC25A13дефицит цитрина
  • HSD3B7врождённые нарушения синтеза жёлчных кислот 1 и 2 типов
  • AKR1D1врождённые нарушения синтеза жёлчных кислот 1 и 2 типов
  • COL1A1несовершенный остеогенез
  • COL1A2несовершенный остеогенез
  • FGFR3ахондроплазия
  • TCIRG1аутосомно-рецессивный злокачественный остеопетроз
  • CLCN7аутосомно-рецессивный злокачественный остеопетроз
  • SNX10аутосомно-рецессивный злокачественный остеопетроз
  • SLC12A1синдром Барттера
  • KCNJ1синдром Барттера
  • CLCNKBсиндром Барттера
  • BSNDсиндром Барттера
  • PKHD1аутосомно-рецессивная поликистозная болезнь почек
  • NPHS1врождённый нефротический синдром финского типа и наследственный стероидрезистентный нефротический синдром
  • NPHS2врождённый нефротический синдром финского типа и наследственный стероидрезистентный нефротический синдром
  • COL4A5синдром Альпорта
  • COL4A3синдром Альпорта
  • COL4A4синдром Альпорта
  • ATP6V1B1наследственный дистальный почечный канальцевый ацидоз
  • ATP6V0A4наследственный дистальный почечный канальцевый ацидоз
  • SLC4A1наследственный сфероцитоз; наследственный дистальный почечный канальцевый ацидоз
  • KRT5врождённый буллёзный эпидермолиз
  • KRT14врождённый буллёзный эпидермолиз
  • LAMA3врождённый буллёзный эпидермолиз
  • LAMB3врождённый буллёзный эпидермолиз
  • LAMC2врождённый буллёзный эпидермолиз
  • COL17A1врождённый буллёзный эпидермолиз
  • COL7A1врождённый буллёзный эпидермолиз
  • ABCA12аутосомно-рецессивный врождённый ихтиоз
  • TGM1аутосомно-рецессивный врождённый ихтиоз
  • ALOX12Bаутосомно-рецессивный врождённый ихтиоз
  • ALOXE3аутосомно-рецессивный врождённый ихтиоз
  • NIPAL4аутосомно-рецессивный врождённый ихтиоз
  • CYP4F22аутосомно-рецессивный врождённый ихтиоз
  • XPAпигментная ксеродерма
  • XPCпигментная ксеродерма
  • ERCC2пигментная ксеродерма
  • ERCC3пигментная ксеродерма
  • ERCC4пигментная ксеродерма
  • ERCC5пигментная ксеродерма
  • DDB2пигментная ксеродерма
  • POLHпигментная ксеродерма
  • PTPN11синдром Нунан
  • SOS1синдром Нунан
  • RAF1синдром Нунан
  • RIT1синдром Нунан
  • KRASсиндром Нунан
  • NKX2-5семейный дефект межпредсердной перегородки с нарушением проводимости и без него
  • GATA4семейный дефект межпредсердной перегородки с нарушением проводимости и без него

Опухоли детского возраста

  • RB1ретинобластома
  • WT1предрасположенность к опухоли Вильмса
  • TSC1туберозный склероз
  • TSC2туберозный склероз
  • TP53синдром Ли — Фраумени
  • ALKнаследственная предрасположенность к нейробластоме
  • PHOX2Bнаследственная предрасположенность к нейробластоме
  • DICER1DICER1-синдром
  • PTCH1синдром Горлина — Гольца
  • SUFUсиндром Горлина — Гольца
  • SMARCB1синдром предрасположенности к рабдоидным опухолям
  • SMARCA4синдром предрасположенности к рабдоидным опухолям

Ранние особенности — отдельные гены

  • UGT1A1желтуха новорождённых: особенность обмена билирубина
  • HLA-DQA1предрасположенность к целиакии
  • HLA-DQB1аллергический ринит — наследственная часть; аллергическая сенсибилизация; предрасположенность к целиакии

Шкала складывается из множества распространённых вариантов: каждый сам по себе почти ничего не значит. По всем шкалам суммарно изучается 65 генов — один и тот же ген может участвовать в нескольких шкалах. Ниже — сколько вариантов и генов приходится на каждую.

  • Атопия — общая склонность к аллергическим реакциям1 вариант в 1 гене
  • Атопический дерматит — наследственная часть8 вариантов в 6 генах
  • Астма — наследственная часть33 варианта в 30 генах
  • Аллергический ринит — наследственная часть9 вариантов в 9 генах
  • Аллергическая сенсибилизация11 вариантов в 11 генах
  • Лактазная недостаточность взрослого типа (MCM6) — на перспективу2 варианта в 1 гене
  • Дефицит железа — наследственная часть усвоения3 варианта в 3 генах
  • Дефицит витамина D — наследственная часть3 варианта в 3 генах
  • Близорукость — наследственная часть1 вариант в 1 гене

Как организм ребёнка обходится с препаратом: подействует ли лекарство и с какой дозы врачу разумнее начинать.

  • MT-RNR1митохондриальный ген; при варианте m.1555A>G антибиотики-аминогликозиды — гентамицин, амикацин, которые применяют в отделениях новорождённых, — вызывают необратимую глухоту после первого же курса. Знать об этом нужно до первого назначения, а не после.
  • CYP2D6кодеин, трамадол, ондансетрон
  • CYP2C9ибупрофен и другие НПВС
  • TPMTтиопурины
  • NUDT15тиопурины
  • G6PDдефицит глюкозо-6-фосфатдегидрогеназы; лекарства при дефиците Г6ФД

Что показывают анализы

Лабораторная часть: что показывает каждый показатель и зачем он стоит рядом с генетикой.

  • ТТГГормон, которым мозг управляет щитовидной железой. Щитовидная железа задаёт скорость обмена: пока её работа не проверена, разговор про вес, цикл или усталость неполон.
  • 17-ОН-прогестеронГормон-предшественник, который надпочечники накапливают, если не хватает фермента для выработки кортизола. Именно по нему государственный скрининг находит адреногенитальный синдром; рядом с геном CYP21A2 показывает, есть ли сбой уже сейчас.
  • Аминокислоты и ацилкарнитины, тандемная масс-спектрометрия (сухая капля крови)Десятки веществ обмена белка и жиров одним измерением из сухой капли крови. Тот же метод, которым государственный скрининг ищет фенилкетонурию, нарушения окисления жиров и органические ацидурии; показывает, работает ли уже особенность, найденная в гене.
  • TREC и KREC (первичные иммунодефициты)Число молодых T- и B-лимфоцитов: производит ли иммунная система новые клетки. Так государственный скрининг находит тяжёлые иммунодефициты; рядом с генами иммунитета говорит, защищён ли ребёнок уже сейчас и можно ли ему живые вакцины.
  • Т4 свободныйАктивный гормон щитовидной железы, который работает в тканях. Уточняет ТТГ: вместе они отличают настоящий врождённый гипотиреоз от временного отклонения после родов.
  • Калий, натрий, хлорСоли крови, которые держат водный баланс. При адреногенитальном синдроме теряется соль: электролиты показывают, есть ли потеря уже сейчас, когда 17-ОН-прогестерон только сигналит.
  • Активность биотинидазыАктивность фермента, который возвращает витамин биотин в оборот. Так государственный скрининг находит дефицит биотинидазы; подтверждает то, что показал ген BTD, а лечение здесь — обычный биотин.
  • Аммиак в плазмеПродукт распада белка, который печень должна превращать в мочевину. Повышается при нарушениях цикла мочевины и органических ацидуриях — тех, которые по стандартному профилю из пяточки видны плохо, а по гену и аммиаку — видны.
  • Клинический анализ крови с лейкоформулойОбщая картина крови: сколько эритроцитов, гемоглобина, лейкоцитов и тромбоцитов. Базовый снимок состояния: показывает скрытую анемию, воспаление и изменения, которые стоит объяснить прежде, чем искать причину в генах.

Форматы

Что входит

Только ДНК-тест

Базовый вариант: вы получаете генетическое заключение по ребёнку и разбираетесь с ним сами или со своим педиатром.

39 900 ₽

  • Генетический тест: панель из 324 генов — 130 наследственных заболеваний, включая все 38 из государственного скрининга
  • Число копий SMN1 — спинальная мышечная атрофия проверяется так, как положено
  • Ответ по каждому заболеванию отдельной строкой: проверено и не найдено — или найдено, и что именно
  • Ранние особенности и ответ на пять групп лекарств детского возраста — в том же заключении
  • Доступ к результату в личном кабинете
Выбрать только ДНК-тест

ДНК-тест и анализы

К генетике добавляются девять показателей крови: пять из них те же, по которым государственный скрининг эти заболевания находит, четыре уточняют картину. Ген говорит, есть ли особенность, биохимия — работает ли она уже.

66 775 ₽+26 875 ₽ к предыдущему

Всё из предыдущего, и дополнительно:

  • ТТГ — гормон, которым мозг управляет щитовидной железой
  • 17-ОН-прогестерон — гормон-предшественник, который надпочечники накапливают, если не хватает фермента для выработки кортизола
  • Аминокислоты и ацилкарнитины, тандемная масс-спектрометрия (сухая капля крови) — десятки веществ обмена белка и жиров одним измерением из сухой капли крови
  • TREC и KREC (первичные иммунодефициты) — число молодых T- и B-лимфоцитов: производит ли иммунная система новые клетки
  • Т4 свободный — активный гормон щитовидной железы, который работает в тканях
  • Калий, натрий, хлор — соли крови, которые держат водный баланс
  • Активность биотинидазы — активность фермента, который возвращает витамин биотин в оборот
  • Аммиак в плазме — продукт распада белка, который печень должна превращать в мочевину
  • Клинический анализ крови с лейкоформулой — общая картина крови: сколько эритроцитов, гемоглобина, лейкоцитов и тромбоцитов
Выбрать ДНК-тест и анализы
Рекомендуем

Полная программа

Расширенный вариант: те же ДНК-тест и анализы, плюс разбор генетика и педиатра и план на первый год.

71 273 ₽+4 498 ₽ к предыдущему

Всё из предыдущего, и дополнительно:

  • Консультация генетика
  • Консультация педиатра
  • Разбор каждой находки: носительство, неопределённость или основание для подтверждающей диагностики
  • Подтверждающая диагностика по клиническим рекомендациям — какая и куда, если она нужна
  • План на первый год: кормление, прикорм, прививки, что наблюдать
  • Что сказать участковому педиатру и что имеет смысл знать семье

Медсестра на дому · Врачи онлайн · Документы в личном кабинете

Получить ДНК-тест и личный план

Команда экспертов, которая собрала эту программу — и сама ведёт ваш разбор

  • Шпанькова Елена ИвановнаШпанькова Елена ИвановнаТерапевт-генетикСтаж 19 лет · 307 консультаций · 4,9 из 5
  • Лазарева Анна ВладимировнаЛазарева Анна ВладимировнаТерапевт-генетикСтаж 9 лет · 470 консультаций · 4,9 из 5
  • Саакян Лусине ГагиковнаСаакян Лусине ГагиковнаТерапевт-генетикСтаж 9 лет · 65 консультаций · 5 из 5

Вопросы и ответы

Что я получу после ДНК-теста?

Знание вместо тишины: заключение по 146 пунктам с отдельной строкой по каждому. По 130 наследственным заболеваниям — 38 из государственного скрининга и 92 сверх него — проверено и не найдено или найдено, и что именно; по 11 ранним особенностям и 5 позициям ответа на лекарства — к чему ребёнок склонен и о чём врачу знать до первого назначения. Плюс девять биохимических показателей: ТТГ и Т4, 17-ОН-прогестерон, профиль аминокислот и ацилкарнитинов, TREC и KREC, биотинидаза, аммиак, электролиты, клинический анализ крови. В полной программе — разбор генетика и педиатра и один документ с планом на первый год: что наблюдать, что сдать и когда, о чём сказать участковому — и о чём можно не думать.

Из роддома нам ничего не сообщили. Значит, всё в порядке?

Скорее всего, да: если бы что-то нашли, вам бы позвонили. Но «скорее всего» — не то, на чём держится спокойствие. Так устроен государственный скрининг: родителям сообщают только положительный результат, отрицательный не оформляется и не выдаётся, список из 38 заболеваний в выписке не приводят. Роддом здесь ни при чём — но документа у вас нет, и на что проверяли, вы не знаете. Этот ДНК-тест закрывает этот пробел: по каждому из 38 заболеваний госпрограммы — и ещё по 92 заболеваниям, 11 ранним особенностям и 5 позициям по лекарствам — отдельная строка в заключении, которое остаётся у вас для любого врача. Результат госскрининга он не запрашивает и не заменяет: это отдельное исследование — чтобы вы знали точно, а не предполагали.

Это замена государственному скринингу?

Нет. Скрининг в роддоме обязателен, бесплатен и берётся в первые дни жизни — именно он первым ловит заболевания, которые проявляются в первую неделю. Этот ДНК-тест его дополняет: проверяет те же 38 заболеваний по генам и биохимии и даёт по ним документ, добавляет 92 заболевания, которых в программе нет, и врача, который объясняет результат. Оба исследования нужны, и заменять одно другим не стоит.

Что значит, если что-то найдут?

Находка — не диагноз. Чаще всего это одна изменённая копия гена, то есть носительство: по этому заболеванию ребёнок здоров, а информация пригодится семье. Если изменены обе копии или найден вариант в гене на X-хромосоме, генетик объясняет, что это значит, сопоставляет с биохимией и говорит, какая подтверждающая диагностика положена по клиническим рекомендациям Минздрава и куда с ней идти. Диагноз ставит врач по итогам этой диагностики, и дальше ребёнок идёт по обычному государственному пути — в медико-генетическую консультацию по направлению педиатра.

Как берут кровь у младенца?

Дома, за один визит медсестры, из пяточки — так же, как в роддоме. Капиллярной крови хватает и на ДНК-тест, и на все девять биохимических показателей; профиль аминокислот и ацилкарнитинов берётся сухой каплей на карту, как в государственном скрининге. Ни мазков, ни забора из вены у младенца нет.

Когда лучше сдавать — сразу после роддома или можно позже?

ДНК-часть — в любом возрасте: результат не зависит от кормления и не меняется со временем, сдавать её можно и в первый месяц, и ближе к году. У биохимии есть правила: профиль аминокислот и ацилкарнитинов у доношенного берётся не раньше четвёртых суток, у недоношенного — не раньше седьмых; гормоны в первые дни и у недоношенных читаются с поправкой на срок. Если ребёнок родился раньше срока, время сдачи согласовывает генетик.

Мы сдавали ДНК-тест на носительство перед беременностью. Нужен ли ДНК-тест ребёнку?

ДНК-тест на носительство говорит о родителях, а этот — о ребёнке. Если у вас нашли совпадение по одному гену, панель даёт прямой ответ, досталось ли ребёнку по изменённой копии от каждого. Если совпадений не было, панель всё равно шире: в ней 130 наследственных заболеваний, включая те, что передаются по X-хромосоме или возникают в семье впервые, и биохимия, которой у ДНК-теста для пары не было.

А если ничего не найдут — деньги потрачены зря?

Нет, и это самый частый и самый полезный итог — ради него тест и делают. Вы получаете то, чего из роддома не выдают: ответ «проверено, не найдено» по каждому из 130 наследственных заболеваний, а не молчание, которое надо толковать. Биохимия показывает, что по проверенным показателям обмен веществ, гормоны и иммунитет сейчас в порядке; по 11 ранним особенностям вы знаете, к чему ребёнок склонен, — и перестаёте искать это в каждом срыгивании. План на первый год педиатр пишет в любом случае: что наблюдать, а что можно не проверять. Гарантией здоровья это не является — панель отвечает только за свои 130 заболеваний, и врач честно очерчивает границы. Но именно на знании границ спокойствие и может держаться.

Почему в панели именно эти 92 заболевания сверх госпрограммы, а не «всё»?

Панель для ребёнка собрана по правилам детских ДНК-исследований: включаются только заболевания, при которых лечение или наблюдение начинается в первые месяцы и годы жизни, — ферментная терапия, диета, лекарство, план прививок, осмотр специалиста, протокол наблюдения с рождения. По этому же правилу в панели есть несколько наследственных синдромов детских опухолей: для каждого существует расписание осмотров, при котором опухоль находят на стадии, когда её лечат. Взрослые заболевания, поздние формы и взрослые онкологические синдромы намеренно не включены: решать, узнавать ли о них, ребёнок должен сам, когда вырастет. Состав опирается на международные программы расширенного скрининга новорождённых и на российский перечень.

Зачем в панели аллергия, астма и желтуха — это же не наследственные болезни?

Это склонности, а не диагнозы, и именно с ними родители обычно имеют дело в первый год. Знать заранее, что у ребёнка высокая наследственная часть склонности к аллергии (атопии) или что затяжная желтуха объясняется особенностью фермента UGT1A1, — значит наблюдать спокойнее и не проходить лишние обследования. Педиатр учитывает это при прикорме, уходе за кожей и назначении лекарств.

Можно выбрать часть панели или часть анализов?

Нет, и это сознательно: панель одна для всех, биохимия одна — полная. Выбирать, какие заболевания проверять, а какие нет, родителям не нужно: состав собран по правилам детских исследований целиком, а биохимия — та, по которой государственный скрининг сами заболевания и находит, плюс уточняющие показатели. Вы выбираете только формат: ДНК-тест, ДНК-тест с анализами или полная программа с разбором генетика и педиатра.
Знать точно — и спокойно идти в первый год

Закажите ДНК-тест ребёнку. Панель одна для всех — 324 гена целиком, докупать гены не нужно; девять показателей крови и разбор генетика и педиатра входят в полную программу. Госскрининг остаётся обязательным — этот ДНК-тест его дополняет.

Заказать ДНК-тест ребёнку

Чтобы спокойствие за ребёнка держалось на знании, а не на догадках.

Полная программа — 71 273 ₽ДНК-тест, девять анализов и разбор генетика и педиатраВыбрать полную программуТолько ДНК-тест — 39 900 ₽